
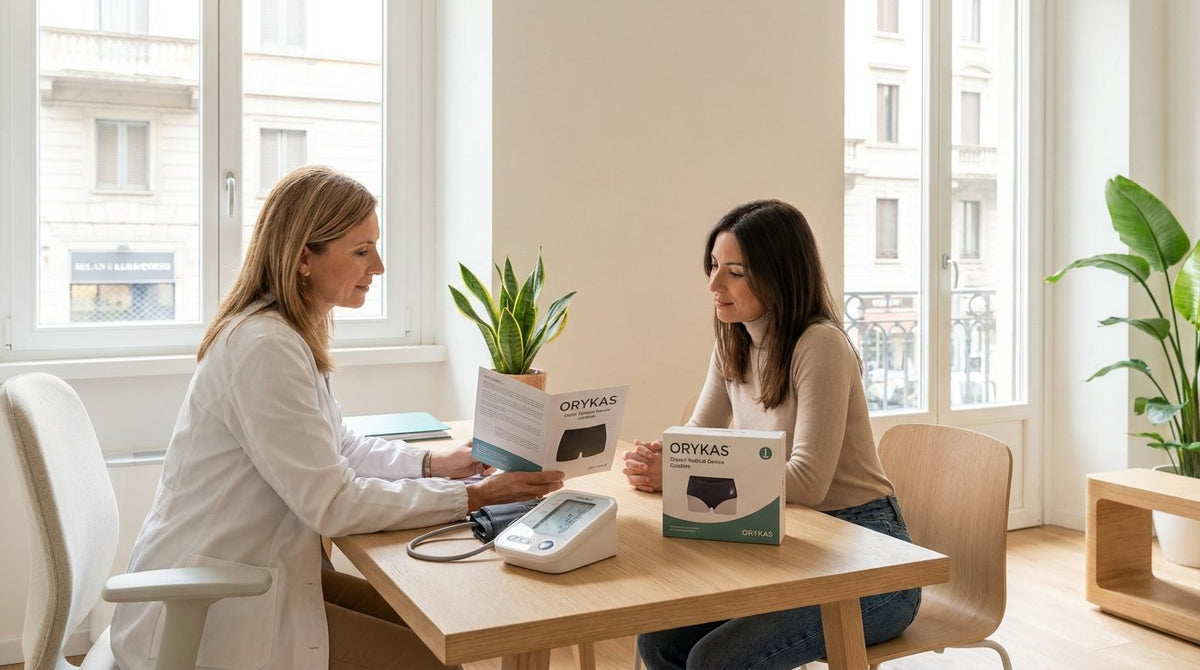
Chi si trova ad affrontare l'incontinenza urinaria femminile sa bene quanto sia importante trovare soluzioni che ispirino davvero fiducia. La certificazione come dispositivo medico di classe I non è burocrazia fine a sé stessa: è la prova concreta che un prodotto ha superato requisiti di sicurezza, efficacia e qualità verificati da un ente terzo secondo il diritto europeo. Capire il significato di questa classificazione aiuta a fare scelte più consapevoli — e a conoscere i diritti che ne derivano, compresa la possibilità di detrazione fiscale prevista dalla normativa italiana.
MDR 2017/745: il regolamento UE che disciplina i dispositivi medici
Il Regolamento (UE) 2017/745 — comunemente noto come MDR, dall'inglese Medical Device Regulation — è il testo di legge che dal 26 maggio 2021 governa in modo uniforme progettazione, produzione, commercializzazione e sorveglianza post-market di tutti i dispositivi medici nell'Unione Europea. Ha sostituito le vecchie direttive 93/42/CEE e 90/385/CEE, introducendo requisiti molto più severi in materia di sicurezza clinica e trasparenza verso i consumatori.
In Italia, l'autorità competente per l'attuazione dell'MDR è il Ministero della Salute, che gestisce il Repertorio Nazionale dei Dispositivi Medici (RDM): la banca dati pubblica in cui ogni produttore deve registrare i propri prodotti prima di immetterli nel mercato italiano. La presenza nel Repertorio è condizione necessaria per la commercializzazione legittima e, aspetto tutt'altro che secondario, per accedere alle agevolazioni fiscali previste dalla normativa tributaria italiana.
L'MDR ha introdotto anche la banca dati europea EUDAMED, pensata per garantire la tracciabilità completa dei dispositivi medici lungo tutta la filiera, dalla produzione fino al paziente. Questo sistema di sorveglianza continua segna un salto di qualità rispetto al passato: consente alle autorità di individuare rapidamente eventuali problemi di sicurezza e di intervenire su scala europea.
Le quattro classi di rischio dei dispositivi medici
L'MDR suddivide i dispositivi medici in quattro classi di rischio crescente — I, IIa, IIb e III — in base alla destinazione d'uso, alla durata del contatto con il corpo umano, alla natura invasiva o meno del dispositivo e ad altri parametri tecnici definiti nell'Allegato VIII del Regolamento.
- Classe I: rischio basso. Rientrano in questa categoria i dispositivi non invasivi che entrano in contatto con la cute integra o gestiscono fluidi corporei senza penetrare nei tessuti. L'iter di conformità può essere condotto internamente dal produttore, che emette la Dichiarazione di Conformità UE e appone il marchio CE.
- Classe IIa: rischio medio-basso. Vi rientrano, tra gli altri, le lenti a contatto e alcuni apparecchi diagnostici. In questo caso è obbligatorio coinvolgere un Organismo Notificato per la valutazione della conformità.
- Classe IIb: rischio medio-alto. Ventilatori polmonari e defibrillatori ne sono esempi tipici. Il controllo tecnico da parte dell'Organismo Notificato è ancora più rigoroso.
- Classe III: rischio alto. Riguarda dispositivi impiantabili attivi, valvole cardiache e prodotti che interagiscono con il sistema nervoso centrale, soggetti alla procedura di valutazione più complessa e al più esteso percorso di approvazione clinica.
La classificazione non è fissa: se cambia la destinazione d'uso o le caratteristiche costruttive, cambia anche la classe di appartenenza. È il produttore a effettuare questa valutazione, sotto la propria responsabilità, documentandola nel fascicolo tecnico del dispositivo.

Perché la culotte assorbente rientra nella classe I
Le culotte assorbenti lavabili per l'incontinenza urinaria — come quelle presenti nella collezione culotte Orykas — sono classificate come dispositivi medici di classe I in applicazione della Regola 2 dell'Allegato VIII dell'MDR, che riguarda i dispositivi non invasivi destinati alla raccolta o alla conservazione di fluidi corporei.
La culotte ha infatti una destinazione d'uso medica precisa: gestire le perdite urinarie legate a incontinenza da sforzo, da urgenza o mista, proteggendo la pelle e permettendo a chi ne soffre di continuare le proprie attività quotidiane con discrezione e sicurezza. Non si tratta di semplice biancheria: il prodotto è costruito con strati tecnici ben distinti — un tessuto di acquisizione che allontana rapidamente il liquido dalla pelle, uno strato assorbente, una barriera impermeabile traspirante — ciascuno con funzioni specifiche che devono essere validate tecnicamente.
Il contatto con la cute integra e l'assenza di qualsiasi componente invasivo o attivo collocano il prodotto nella fascia di rischio più contenuta. Questo non vuol dire che i requisiti siano meno seri: significa che la natura stessa del dispositivo presenta un profilo di rischio intrinsecamente basso, a patto che il produttore rispetti integralmente i Requisiti Generali di Sicurezza e Prestazione (RGSP) elencati nell'Allegato I dell'MDR.
Obblighi del produttore di un dispositivo medico di classe I
Ottenere la classificazione come dispositivo medico di classe I impone al produttore un insieme articolato di obblighi tecnici, documentali e post-market che vanno ben oltre quelli previsti per un normale capo di abbigliamento.
Il fascicolo tecnico
Il produttore deve redigere e conservare un fascicolo tecnico completo, che documenti progettazione, produzione, test di prestazione e sicurezza, valutazione clinica e gestione dei rischi del dispositivo. Questo documento — riservato, ma accessibile alle autorità competenti su richiesta — è la spina dorsale della conformità normativa e va aggiornato per tutta la vita utile del prodotto.
La valutazione clinica
Anche per la classe I è richiesta una valutazione clinica strutturata secondo le linee guida MDCG (Medical Device Coordination Group), che documenti le prove scientifiche a supporto della sicurezza e dell'efficacia del dispositivo. Questa valutazione si fonda su letteratura scientifica pertinente, dati di equivalenza con dispositivi comparabili e, dove disponibili, dati di performance clinica propri.
La Dichiarazione di Conformità UE e il marchio CE
Al termine del processo di valutazione della conformità, il produttore emette la Dichiarazione di Conformità UE — un documento legalmente vincolante con cui attesta, sotto la propria responsabilità, che il dispositivo soddisfa tutti i requisiti dell'MDR — e appone il marchio CE sul prodotto e sulla confezione. Per la classe I questo percorso può essere completato internamente, senza il coinvolgimento obbligatorio di un Organismo Notificato; ma ciò non alleggerisce in alcun modo la responsabilità del produttore.
La registrazione nel Repertorio del Ministero della Salute
Repertorio Nazionale dei Dispositivi Medici del Ministero della Salute, ottenendo il relativo codice RDM univoco. Questa registrazione è un requisito indispensabile e costituisce la prova formale che il prodotto è riconosciuto come dispositivo medico dall'autorità sanitaria italiana.La sorveglianza post-market
L'MDR impone un sistema continuo di sorveglianza post-market (PMS, Post-Market Surveillance) che obbliga il produttore a raccogliere e analizzare i dati sull'uso reale del dispositivo, a gestire le segnalazioni di incidenti, a emettere avvisi di sicurezza se necessario e ad aggiornare periodicamente il rapporto di valutazione clinica post-market (PMCF). La conformità, in altri termini, non è un traguardo che si raggiunge una volta sola: è un processo continuo di verifica e miglioramento.
Vantaggi concreti per le consumatrici
Scegliere un dispositivo medico di classe I — come i modelli nella collezione culotte Orykas — porta con sé effetti pratici e misurabili per chi deve gestire l'incontinenza ogni giorno.
Sicurezza e qualità documentate
Acquistare un dispositivo medico certificato significa sapere con certezza che il prodotto è stato progettato con materiali biocompatibili, testato per la gestione delle perdite urinarie e sottoposto a una valutazione sistematica del rischio. Parametri come capacità assorbente, resistenza alle perdite laterali, effetto barriera e tenuta cutanea non sono dichiarazioni commerciali: sono misurazioni tecniche documentate nel fascicolo tecnico secondo standard armonizzati.
Detraibilità fiscale ai sensi dell'art. 15 TUIR
Uno dei benefici più concreti riguarda la fiscalità. L'articolo 15 del Testo Unico delle Imposte sui Redditi (TUIR) prevede la detrazione IRPEF del 19% sulle spese sostenute per l'acquisto di dispositivi medici con marchio CE, a condizione che la finalità medica risulti dalla documentazione commerciale. Poiché le culotte assorbenti Orykas sono registrate come dispositivi medici nel Repertorio del Ministero della Salute, la spesa è in linea di principio detraibile nella dichiarazione dei redditi, conservando la ricevuta d'acquisto. È comunque consigliabile verificare con il proprio commercialista o consulente fiscale l'applicabilità alla propria situazione specifica, in base alla documentazione disponibile.
Possibile copertura SSN e INPS
I dispositivi medici per l'incontinenza rientrano tra le categorie che possono essere erogate o rimborsate dal Servizio Sanitario Nazionale, attraverso i nomenclatori tariffari regionali. Alcune regioni italiane hanno già inserito nei propri piani di assistenza protesica anche ausili assorbenti lavabili, riconoscendone la sostenibilità ambientale ed economica rispetto agli usa-e-getta. L'INPS, attraverso le prestazioni assistenziali dedicate alle persone con invalidità civile riconosciuta, può a sua volta contribuire alla copertura di spese per ausili e dispositivi medici. Vale la pena ricordare che la classificazione MDR è il presupposto necessario per accedere a queste forme di sostegno: un prodotto privo di marchio CE come dispositivo medico non può essere rimborsato né dall'SSN né dall'INPS, indipendentemente dalle sue caratteristiche tecniche. Il medico di base, l'urologo o il ginecologo di riferimento possono fornire la documentazione clinica utile a supportare la richiesta di rimborso.
Trasparenza e tracciabilità
La registrazione obbligatoria in EUDAMED e nel Repertorio Nazionale garantisce la tracciabilità del prodotto lungo tutta la filiera. In caso di problemi di sicurezza, il sistema di sorveglianza europeo permette di identificare rapidamente i lotti coinvolti e di informarne le consumatrici. Questa trasparenza strutturale è un valore aggiunto concreto rispetto ai prodotti non certificati, per i quali non esiste alcun meccanismo analogo di vigilanza e allerta rapida.
Affidarsi alla collezione culotte Orykas vuol dire scegliere un prodotto inserito in un quadro normativo rigoroso, progettato per rispettare la salute della pelle, documentato nella sua efficacia e riconosciuto dall'ordinamento italiano ed europeo come strumento di gestione medica dell'incontinenza — con tutto ciò che questo comporta in termini di diritti, agevolazioni e garanzie per chi lo indossa ogni giorno.
Share:
Invalidità civile INPS e incontinenza femminile: requisiti e diritti
7 cose che le donne con incontinenza non sanno (ma dovrebbero)